COMMENT FONCTIONNE LA PLATEFORME REVENIR?
Nous avons mis au point un outil computationnel de découverte de médicaments spécialement conçu, appelé Revenir. Ce moteur de découverte intègre la chimie computationnelle, la biophysique et l’apprentissage automatique afin de modéliser l’ensemble des conformères protéiques. Ces données nous permettent d’obtenir de nouvelles perspectives sur les propriétés biophysiques et thermodynamiques des protéines de type sauvage et mutées, ce qui nous permet d’avoir une compréhension approfondie sur les anomalies protéiques et de découvrir de nouvelles petites molécules pour les corriger en temps réel.

PRINCIPALES FONCTIONNALITÉS DE LA PLATEFORME REVENIR
- Modélisation du mouvement des protéines et de leurs états conformationnels fonctionnels, et non pas uniquement de leurs structures statiques.
- Identification de sites de liaison cryptiques et allostériques inaccessibles aux approches traditionnelles.
- Criblage virtuel et ancrage in silico de milliards de composés pour identifier des composés prometteurs.
- Chimie générative et apprentissage par renforcement pour concevoir des molécules optimisées.
- Modèles prédictifs internes pour l’affinité de liaison et les propriétés pharmacologiques.

EN QUOI LA PLATEFORME REVENIR PERMET-ELLE À CONGRUENCE D’AGIR?


PIPELINE DE PRODUITS
Le portefeuille de produits de Congruence présente à la fois un potentiel de devenir « premier de sa catégorie » et « meilleur de sa catégorie » pour répondre à d’importants besoins médicaux non comblés dans plusieurs indications à forte valeur ajoutée.
Les résultats précliniques viennent étayer notre portefeuille de produits en pleine expansion
Le CGX-926 est un correcteur du gène MC4R-d, premier de sa catégorie, destiné au traitement de l’obésité génétique
- Le déficit en MC4R est la forme d’obésité génétique la plus fréquente. C’est associé à une hyperphagie sévère et à l’obésité, touchant environ 100 000 patients aux États-Unis.
- Le déficit en MC4R est causé par des mutations hétérozygotes et homozygotes entrainant une perte partielle de fonction du gène MC4R, ce qui provoque un mauvais repliement du récepteur et altère son transport vers la surface cellulaire des neurones du noyau paraventriculaire de l’hypothalamus.
- Le CGX-926 est un correcteur à petites molécules, actif par voir orale, qui rétablit le repliement, le transport et le fonctionnement du gène MC4R muté, s’attaquant ainsi à la cause profonde de la maladie.
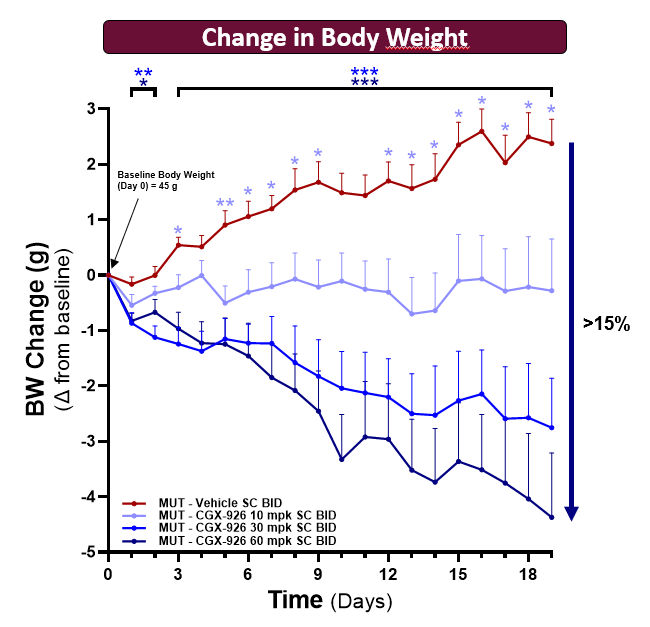
- Le CGX-926 réduit le poids corporel et l’hyperphagie dans un modèle murin exclusif d’obésité liés à un déficit en MC4R et pourrait permettre de traiter les principales manifestations cliniques du déficit en MC4R chez les patients humains.

Le CGX-195 est un correcteur « premier de sa catégorie » susceptible de réduire le risque de fibrose hépatique et d’emphysème pulmonaire dans le cadre du traitement du déficit en alpha-1 antitrypsine.
- Les mutations homozygotes (E242K) du gène SERPINA1, qui code pour l’alpha-1-antitrypsine (A1AT), entraînent un déficit en A1AT (AATD), une affection touchant environ 80 000 à 100 000 patients aux États-Unis et provoquant des maladies hépatiques et pulmonaires.
- La protéine A1AT mutante (Z-AAT) est mal repliée et se polymérise dans les hépatocytes, ce qui entraine une maladie hépatique, tandis que la diminution de la Z-AAT circulante rend les poumons vulnérables à la dégradation de l’élastine et provoque une maladie pulmonaire.
- Congruence a découvert des correcteurs de l’A1AT à petites molécules, administrables par voie orale, qui stabilisent la Z-AAT mutante, empêchent sa polymérisation dans les hépatocytes et augmentent la sécrétion de Z-AAT fonctionnelle dans le plasma, tant dans les essais cellulaires que dans un modèle transgénique murin de l’AATD.
- Les correcteurs de l’A1AT découverts par Congruence pourraient réduire le risque de fibrose hépatique et d’emphysème pulmonaire chez les patients atteints d’AATD.


Activateurs de la GCase pour le traitement de la maladie de Parkinson liée au gène GBA
- Les mutations hétérozygotes du gène GBA1, qui code pour la glucocérébrosidase (GCase), constituent le facteur de risque génétique le plus courant de la maladie de Parkinson, avec une prévalence d’environ 100 000 patients aux États-Unis.
- Les mutations du gène GBA1 (notamment L444P, N370S et E326K) entraînent un mauvais repliement de la GCase et un déficit en GCase lysosomale, ce qui perturbe l’homéostasie lipidique et conduit à l’accumulation et à l’agrégation de l’alpha-synucléine dans les neurones dopaminergiques.
- Congruence a découvert une série d’activateurs pharmacologiques de la GCase sous forme de petites molécules, administrables par voie orale et capables de traverser la barrière hémato-encéphalique (ex : CO-1), qui activent l’activité de la GCase lysosomale dans des neurones dopaminergiques dérivés de patients et dans un modèle animal murin porteur d’une mutation du gène GBA-1.
- Les activateurs et correcteurs de la GCase découverts par Congruence pourraient modifier le cours de la maladie et ralentir la progression de la maladie de Parkinson liée au gène GBA (GBA-PD)


Publications
- Collaborative evaluation of in silico predictions for high throughput toxicokineticsJohn F. Wambaugh, Nisha S. Sipes, Gilberto Padilla Mercado, Jon A. Arnot, Linda Bertato, Trevor N. Brown, Nicola Chirico, Christopher Cook, Daniel E. Dawson, Sarah E. Davidson-Fritz, Stephen S. Ferguson, Michael-Rock Goldsmith, Chris M. Grulke, Richard S. Judson, Kamel Mansouri, Grace Patlewicz, Ester Papa, Prachi Pradeep, Alessandro Sangion, Risa R. Sayre, Russell S. Thomas, Rogelio Tornero-Velez, Barbara A. Wetmore, Michael J. Devito
- Congruence Therapeutics: finding a fix for misfolded proteinsMichael Eisenstein
- Quantitative Structure-Activity Relationship (QSAR) modeling to predict the transfer of environmental chemicals across the placentaLaura Lévêque, Nadia Tahiri, Michael-Rock Goldsmith, Marc-André Verner
- AMBER free energy tools: a new framework for the design of optimized alchemical transformation pathwaysHsu-Chun Tsai, Tai-Sung Lee, Abir Ganguly, Timothy J. Giese, Maximilian CCJC Ebert, Paul Labute, Kenneth M. Merz, Jr., and Darrin M. York
- From Protein Sequence to Structure: The Next Frontier in Cross Species Extrapolation for Chemical Safety EvaluationsCarlie A. LaLone, Donovan J. Blatz, Marissa A. Jensen, Sara M.F. Vliet, Sally Mayasich, Kali Z. Mattingly, Thomas R. Transue, Wilson Melendez, Audrey Wilkinson, Cody W. Simmons, Carla Ng, Chengxin Zhang, Yang Zhang